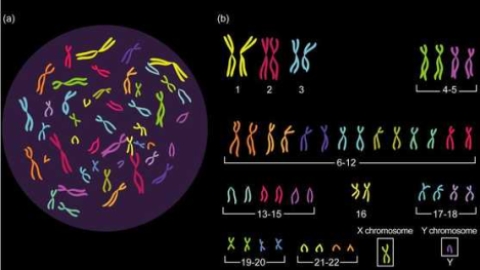
马凡氏综合症马凡氏综合症(marfan‘ssyndrome)俗称蜘蛛人症、蜘蛛指(趾)综合症,属于一种先天性遗传性结缔组织疾病,为常染色体显性遗传。患者心脏、心血管发育异常。病变主要累及中胚叶的骨骼、心脏、肌肉、韧带和结缔组织,骨骼畸形最常见,全身管状骨细长、手指和脚趾细长呈蜘蛛脚样。累及心血管系统时,病情凶险,死亡率高马凡氏综合症,手术是目前唯一的治疗方法概述:马凡氏综合症是由法国医生BernardJ.A.Marfan于1896年发现,是一种可遗传的疾病马凡氏综合症,患者身体结缔组织先天性较常人脆弱,全身组织均易受影响而导致骨骼、肺部、眼睛、心脏及血管易生病变。患病率与种族、性别无关。美国马凡氏综合症组织统计,每五千人有一人患上此病。据心脏外科医生称,中国人患上此病的比率为每十万人有十七人患病。由于没有正式统计资料,实际患者比率可能更高。马凡氏综合症致病原因人体第十五对染色体异常,遗传自父或母其中一方,亦有四分之一患者是因胚胎基因突变而成。此病为显性遗传病,患者下一代有50%机会患上此病。本病原发机制不明。有人认为是弹性蛋白和胶原组织肽链之间的横向联合受损,即赖氨酰氧化酶缺陷。此外与酸性粘多糖沉积、唾液酸增多、透明质酸堆积、硫酸软骨素形成不良或过度破坏有关。
发病机理遗传学:马凡综合征患者FBN1(微纤维原)基因突变导致原纤维蛋白发生异常,使结缔组织的重要成分纤维蛋白原结构异常。MFS的缺陷基因—微纤维原基因(FBN1)己定位于人类第15号染色体上,FBN1蛋白广泛分布于主动脉、软骨、晶状体及皮肤等处的弹力纤维中.而这些部位正是马凡综合征表型异常所。病理学:主动脉中层囊性变性与弹力纤维细小、断裂,造成主动脉壁薄弱、主动脉扩张。当主动脉扩张时,就容易出现主动脉瘤、主动脉夹层。骨骼肌肉系统主要有四肢细长,蜘蛛指(趾),双臂平伸指距大于身长,双手下垂过膝,上半身比下半身长。长头畸形、面窄、高腭弓、耳大且低位。皮下脂肪少,肌肉不发达,胸、腹、臂皮肤皱纹。肌张力低,呈无力型体质。韧带、肌腱及关节囊伸长、松弛,关节过度伸展。有时见漏斗胸、鸡胸、脊柱后凸、脊柱侧凸、脊椎裂等。心血管系统约80%的患者伴有先天性心血管畸形。常见主动脉进行性扩张、主动脉瓣关闭不全,由于主动脉中层囊样坏死而引起的主动脉窦瘤、夹层动脉瘤及破裂。二尖瓣脱垂、二尖瓣关闭不全、三尖瓣关闭不全。可合并先天性房间隔缺损、室间隔缺损、法乐氏四联征、动脉导管未闭、主动脉缩窄等。也可合并各种心律失常如传导阻滞、预激综合征、房颤、房扑等。
眼主要有晶体状脱位或半脱位、高度近视、白内障、视网膜剥离、虹膜震颤等。男性多于女性。马凡氏综合征的主要危害是心血管病变,特别是合并的主动脉瘤,应早期发现,早期治疗。根据临床表现骨骼、眼、心血管改变三主征和家族史即可诊断。临床上分为两型:三主征俱全者称完全型;仅二项者称不完全型。诊断此病的最简单手段是超声心动图,有怀疑者均可行此检查,进一步确诊则需要通过MRI(磁共振显像)。